专家共识丨精神神经类疾病药物基因组基质辅助激光解吸电离飞行时间质谱核酸检测专家共识(2026版)
一 共识制订方法
共识制订方法 本共识围绕精神神经类疾病药物基因组飞行时间质谱核酸检测的核心问题,结合国内外最新循证医学证据及国内临床实践,通过多轮专家会议讨论与修订,最终确定了13条共识。本共识的目标人群为拟接受或正在接受精神神经类疾病药物治疗的患者,特别是存在药物疗效不佳或不良反应风险者。共识的主要使用者为医疗机构中的临床医师、药师、检验技术人员及相关科研人员。 本共识由来自全国多家医疗机构及相关行业专家共同制订。专家组成员涵盖精神科、临床药学、检验医学及方法学等领域,共50位专家,分为执笔专家组及评议专家组。在共识制订之初,执笔专家团队通过文献检索及临床调研,确定了精神神经类疾病药物基因组学检测相关的临床问题。针对这些问题,系统检索PubMed、Web of Science、中国知网(CNKI)、万方数据库和中文科技期刊数据库(维普)。中文检索词包括“药物基因组学”“飞行时间质谱”“精神神经类疾病”“单核苷酸多态性(single nucleotide polymorphism,SNP)分型”“个体化用药”等,英文检索词包括“pharmacogenomics”“time-of-flight mass spectrometry”“psycho-neurological disorders”“SNP genotyping”“personalized medication”等。检索时间从各数据库建库至2025年12月,确保纳入证据的时效性。检索的文献类型包括国内外权威指南、专家共识、系统评价、技术验证研究、质量控制标准及行业规范等。由专人对检索到的文献进行初筛和复筛,排除重复、无关及质量低下的研究,纳入高质量的临床研究、系统评价及权威机构发布的指南、规范等。 根据检索到的循证医学证据,结合国内临床实践现状,由执笔专家团队起草共识初稿,明确共识的核心框架与主要内容。随后组织多轮线上及线下专家会议,邀请全体专家组成员对共识初稿进行逐一审议。专家团队针对初稿中的技术参数、共识、证据等级等内容展开充分讨论,提出修改建议与意见。执笔专家团队根据专家反馈,对共识内容进行修订,形成共识修订稿。对有争议的条目,采用改良德尔菲法进行投票表决,共识定义为支持率≥75%,经反复讨论修订后达成一致。 将共识修订稿向国内相关领域的医疗机构、科研单位及行业专家广泛征求意见,收集不同地区、不同层级机构的实践反馈,进一步完善共识内容,确保其在临床应用中的可行性与适用性。结合多轮专家讨论意见及广泛征求的反馈建议,对共识进行最终修订与完善,形成最终版本。所有共识均经专家团队集体表决通过,确保共识的科学性、严谨性和权威性。 鉴于本共识聚焦于技术操作规范与实验室标准,推荐强度与证据等级的划分依据主要参考技术验证的充分性、行业标准的权威性及专家意见的一致性。 (一)推荐强度 Ⅰ类(强推荐):指该操作或规范已被充分验证,且专家组一致同意(支持意见>90%)。Ⅱa类(中等推荐):指有关证据/观点倾向于有效,专家组多数同意(支持意见>75%~90%)。Ⅱb类(弱推荐):指有关证据/观点尚不充分,可考虑应用,专家组基本同意但存在一定分歧(支持意见60%~75%)。Ⅲ类(不推荐):指已证实或公认对检测质量无益或可能引入偏倚的操作,不推荐使用。 (二)证据等级 A级:证据来源于多中心技术验证研究或权威机构发布的正式标准,结论稳定可靠。B级:证据来源于单中心技术验证研究、小样本方法学比较或行业共识性文件,存在一定局限性。C级:证据来源于专家经验、个案报道或实验室内部验证数据,证据级别较低。
二 飞行时间质谱核酸检测的 技术原理和特点概述
飞行时间质谱核酸检测的 技术原理和特点概述 MALDI-TOF MS是根据不同质荷比(m/z)离子在质量分析器中飞行时间的不同从而区分不同分子量物质的一种技术。 飞行时间质谱主要由进样系统、离子源、质量分析器、检测接收器和配套分析软件5个部分组成,其中核心零部件是离子源和质量分析器。离子源通过激光激发使样品电离,离子在电场加速,质量分析器根据离子m/z差异分离离子,检测器记录离子飞行时间并转化为电信号,后续数据分析软件将飞行时间转换为分子量,依据延伸产物分子量差异确定碱基类型,最终解析基因型。 飞行时间质谱是直接检测基因位点的高分辨率质谱仪,因其具有中通量靶标检测、高准确度、高灵敏度等优势,美国食品药品监督管理局特许该技术作为二代测序仪MiSeq Dx的验证平台,是国际业界公认的SNP分型的黄金标准。 共识1 飞行时间质谱技术适用于已知SNP位点的快速、多位点检测,可作为临床SNP分型的可靠技术选择(Ⅰ,A)。
三 飞行时间质谱在PGx中的应用优势
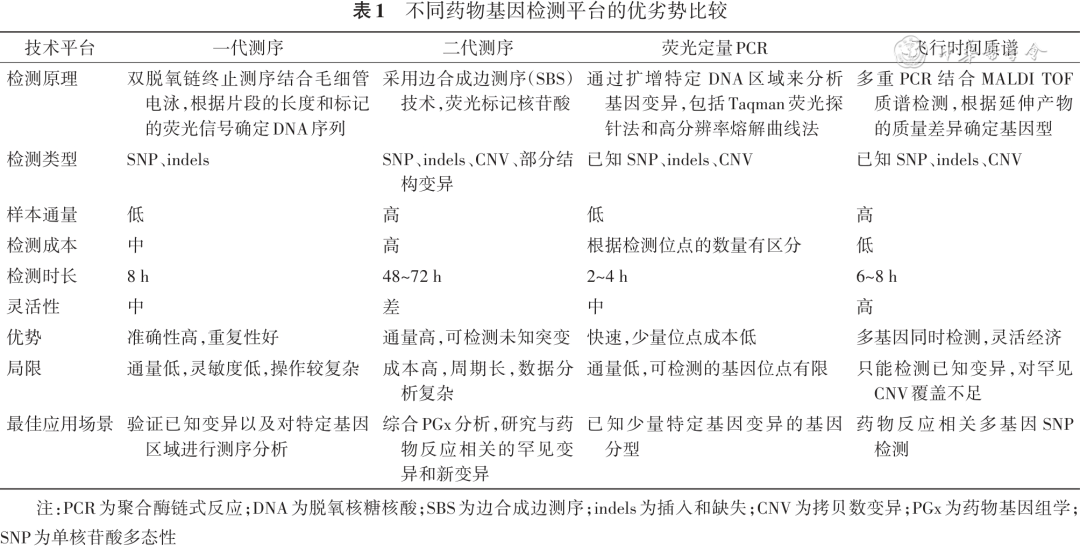
飞行时间质谱在PGx中的应用优势 目前,临床最为常用的SNP检测手段主要包括荧光定量聚合酶链式反应(quantitative polymerase chain reaction,qPCR)、双脱氧链终止法(Sanger测序技术)和二代测序技术等,这些技术推动了基因检测在临床医学中的应用。但是,现有临床常用基因检测技术在通量、检测时长、检测成本、操作难易度等方面各有利弊,总体来说并不完全适合精神神经类疾病多基因多位点、准确高效的药物基因检测需求。 随着人们对疾病机制和治疗手段不断深入地研究,近年来,PGx的发展趋势逐渐从单基因位点分析走向多基因多位点检测。飞行时间质谱仪的临床应用很好地满足了PGx同时检测多个变异位点的需求,单一反应管可同时检测最多达52个SNP位点,可极大的提高多基因多位点的检测效率以及降低样本用量。检测内容可涵盖药物代谢酶、药物靶点及转运体基因的多个位点,为剂量优化、毒副作用预警提供全面数据支持,从而有助于提升药物疗效和安全性。 与其他分子生物学和测序技术相比,飞行时间质谱具有多位点、高样本通量、低成本、报告周期快的差异化优势,在PGx中展现出极大的临床应用价值。表1简要概括总结了常用PGx检测技术的优劣势。  此外,飞行时间质谱在与其他技术联合应用方面展现出广阔应用前景,研究表明,在精神神经疾病PGx检测中,将核酸质谱与二代测序技术(next generation sequencing,NGS)相结合,能够实现优势互补,为临床医生提供更全面、准确的遗传信息指导。NGS擅长系统性发现罕见或新发变异、绘制全面基因图谱,适用于复杂用药场景的深入探索;而核酸质谱能够高效验证NGS新发现的潜在位点,并对已知关键SNP进行快速、准确、低成本的分型,更贴合临床常规筛查与快速报告的需求。二者的协同使用,有助于实现从探索到验证、从全面到高效的多层次检测闭环。 共识2 飞行时间质谱支持多基因多位点同时检测,具有高通量、低成本、简单灵活的优势,适用于精神神经类药物相关基因的常规筛查与快速分型,可与二代测序技术形成互补(Ⅰ,A)。
四 PGx检测适用人群和检测时机
PGx检测适用人群和检测时机 1. PGx检测适用人群:(1)难治性精神神经疾病患者:既往对常规药物治疗的疗效不足或出现严重不良反应者;(2)首次发作/未用药患者:新诊断或未接受过系统治疗的患者;(3)特殊人群:包括儿童、老年人、孕妇以及肝肾功能不全等基础疾病的患者;(4)多药联用患者:需长期联用精神类药物或合并其他慢性病药物(如心血管药)的患者。 2. 检测时机:(1)治疗前:在开始精神神经类药物治疗之前进行检测,帮助选择合适药物、剂量和剂型,提高首次治疗成功率;(2)治疗过程中:当患者在治疗过程中出现疗效不佳或不良反应时,辅助临床调整治疗方案,避免延误病情。 共识3 推荐对难治性精神神经疾病患者、首次发作/未用药患者、特殊人群(如儿童、老年人、肝肾功能不全者)以及多药联用患者开展药物基因组检测,建议在治疗前或治疗过程中出现疗效不佳或不良反应时进行检测(Ⅱa,B)。
五 PGx实验室要求
PGx实验室要求 (一)实验室分区 飞行时间质谱检测涉及核酸提取、PCR扩增、质谱分析等多个环节,相关检测过程必须在通过技术审核的临床基因扩增检验实验室完成。实验室通常划分为以下4大功能区:试剂准备区、样品制备区、扩增区和产物分析区。4个区域应严格分隔,各区域之间设有缓冲间,安装气压连锁装置,确保气流单向流动(从试剂准备区➝样品制备区➝扩增区➝产物分析区),以规避样本污染风险。各区物品均为专用,不得交换使用,避免污染。各区域的功能和设备配置应遵循《医疗机构临床基因扩增检验实验室管理办法》的相关设计要求。 其中,需要注意的是,扩增区是飞行时间质谱检测的核心前处理区域,用于核酸扩增、SAP消化、延伸反应和产物转板等实验操作。鉴于这些流程涉及开盖等非密闭操作,应在扩增区内额外配置生物安全柜,作为关键操作的物理屏障,以最大限度降低扩增产物气溶胶扩散导致的样本间交叉污染及背景污染风险。并且,由于飞行时间质谱技术的灵敏度极高,必须严格控制扩增反应的温度与时间程序,以确保扩增的特异性和效率。此外,产物分析区用于扩增产物的质谱测定、结果分析、数据登记及报告生成等工作。该区域应配备飞行时间质谱仪及相关配套设备(例如干燥瓶,用于存放芯片),用于对扩增后的产物进行质谱检测。此外,该区域还应配备计算机、服务器等设备,用于对质谱检测数据进行分析和处理,并生成检测报告。该区域应保持温度、湿度恒定,避免震动和电磁干扰,确保质谱仪的正常运行和检测结果的准确性。 共识4 飞行时间质谱的实验室应严格分区(试剂准备区、样品制备区、扩增区、产物分析区),并确保各区域功能独立、气流组织合理。其中扩增区须配备生物安全柜并精确控制扩增程序,以防范开盖操作所致污染;产物分析区应保持环境稳定并独立配备质谱检测与数据处理系统,确保检测准确性与数据安全(Ⅰ,A)。 (二)人员要求 1. 专业技术人员:实验室操作人员应具备医学检验、生物技术等相关专业背景,具有临床医学检验技术职称证、省级以上卫生行政部门指定机构PCR技术培训合格证书、生物安全培训合格证等,经相关生物安全、飞行时间质谱检测技术能力等培训,取得实验室主任授权方可上岗。 2. 质量控制人员:负责实验室质量控制工作,应具备丰富的质量管理经验和专业知识,熟悉相关质量控制标准和规范。能制定实施质控计划,监控评估实验过程和结果。 3. 临床沟通人员:具备医学或药学背景,能够与临床医生进行有效的沟通和协作,提供专业的PGx检测咨询和结果解读服务。 共识5 实验室人员应具备相应专业背景和资质,经PCR技术、生物安全及飞行时间质谱操作培训并考核合格后方可上岗,并定期接受继续教育与能力评估(Ⅰ,A)。
六 样本采集与运输保存
样本采集与运输保存 (一)样本采集 药物基因检测最常用的样本类型为血液样本,根据检测需求,也可采用口腔拭子采集口腔黏膜上皮细胞。样本采集过程应严格避免污染,注意执行无菌操作,并将每份样本的基本信息及条码做好标记。 1. 血液样本:采集受检者静脉血≥2 ml,注入含EDTA抗凝剂的采血管,使抗凝剂与静脉血充分混匀。 2. 口腔拭子:采集标本前进行清水漱口,棉签在口腔内侧颊黏膜处擦拭20次以上。标准标本量为≥2个含有拭子的密封完整的DNA样本保存管。 (二)样本运输 所有的样本采集后都应尽快送往实验室检测。样本包装应确认密封或管盖盖紧,建议一样一袋,避免运送颠簸造成样本包装破损泄漏。若运输时间≤72 h(短途),可将样本置于4 ℃左右环境下使用冰袋进行低温运输;若运输时间>72 h(长途),则需采用干冰进行冷冻运输。对于需要跨院区转运的样本,由于涉及人员和交接点多,容易出现样本运送时间延长、样本容器破损等问题,应符合生物安全要求,做好全程管理与质量控制。样本运输的具体操作标准可参照专家共识中的相关原则执行。 (三)样本保存 样本接收后,最好能立即进行检测,如果不能立即检测,必须对样本进行适当的保存。具体保存条件可参考指南中的要求。 共识6 实验室应制定样本采集、运输与保存的标准操作规范。根据预计运输时间选择适宜的保存与运输条件(如冰袋低温运输或干冰冷冻运输),确保样本稳定性与检测质量(Ⅰ,A)。
七 飞行时间质谱检测流程
飞行时间质谱检测流程 (一)核酸提取 根据样本类型选择合适的核酸提取方法,可采用硅基质柱法、磁珠法等提取基因组DNA。提取过程中严格按照操作规程进行,提取后用紫外分光光度法进行质量检测,确保提取的核酸纯度和浓度符合后续实验要求。 A260/ A280比值应在1.8~2.0之间,A260/ A230比值应在2.0~2.2之间,样本DNA浓度范围要求为10~100 ng/μl。 (二)多重PCR扩增 配置PCR反应体系,根据不同试剂盒要求,确定PCR扩增条件。一般情况下,变性温度为94~95 ℃,退火温度根据引物的熔解温度(melting temperature,Tm)确定,一般在55~65 ℃之间,延伸温度为72 ℃,循环次数为30~40次。具体反应条件(温度、时间、循环数)必须严格遵循所选用的经过验证的商用试剂盒说明书或实验室自建并已完成验证的标准操作程序(standard operating procedure,SOP)。 (三)消化反应(又称“SAP反应”) 用虾碱性磷酸酶(shrimp alkaline phosphatase,SAP)去除PCR产物中残留的脱氧核糖核苷三磷酸(deoxyribonucleoside triphosphate,dNTP),消化反应程序一般为:(1)37 ℃,40 min;(2)85 ℃,5 min。 (四)单碱基延伸反应 对检测基因多态性位点进行单碱基延伸反应。反应体系中加入消化后的产物、延伸引物、双脱氧核糖核苷三磷酸(dideoxyribonucleoside triphosphate,ddNTP)、DNA聚合酶等成分。单碱基延伸反应程序一般为:(1)95 ℃,30 s;(2)进行40个循环,每个循环包括95 ℃,5 s,(52 ℃,5 s,80 ℃,5 s,进行5个循环);(3)72 ℃,3 min。 (五)飞行时间质谱检测 1. 样本进样:将单碱基延伸反应产物上机,经离子交换树脂脱盐纯化后,自动点样在芯片基质上,形成共结晶。通过离子源将样本离子化,在电场作用下加速飞行,最后到达检测器。检测器检测离子的飞行时间,并将其转化为电信号,传输至数据采集系统。 2. 数据采集:数据采集系统收集检测器传来的电信号,转化为质谱图。通过分析质谱图中峰的位置和强度,确定样本中各离子的质荷比及相对含量。 共识7 应建立覆盖核酸提取、多重PCR扩增、消化反应、单碱基延伸及质谱检测的全流程标准操作程序,并在核酸提取后设置关键质控点,对核酸浓度与纯度进行验证,确保其满足后续实验要求(Ⅰ,A)。
八 数据分析
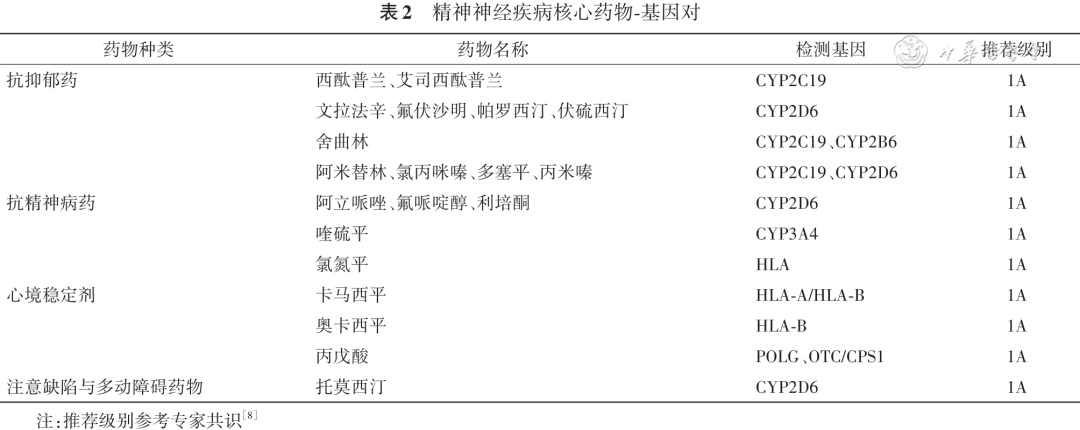
数据分析 (一)数据预处理 设备软件对飞行时间质谱检测获得的原始数据自动进行预处理,去除噪声信号、基线校正等,提高数据质量。 (二)基因型判定 质谱数据分析应采用专业的数据分析软件,依据不同试剂盒特性设置合理的数据处理参数,如峰识别阈值、基线校正等,确保数据分析的准确性和可靠性。有效峰判定一般需满足信噪比≥3、分辨率≥700。对质谱检测结果进行审核时,重点核查峰型、信号强度及基因型判读的准确性。对自动判读不明确(如信噪比<3、杂合峰强度比超出3∶7~7∶3范围)或与临床预期不符的结果,应由专业技术人员进行人工审核。 (三)PGx分析 基于检测的基因多态性结果,结合权威指南与数据库资源进行临床解读。依据专家共识及CPIC/DPWG指南,明确精神神经类药物相关基因的检测必要性与推荐级别(表2)。针对 表2 中纳入的强证据基因(如CYP2D6、CYP2C19、HLA-B),应根据其功能特点给出具体临床处置建议:CYP2D6、CYP2C19等代谢酶基因需按代谢表型(PM/IM/NM/UM)调整用药方案;HLA-B*15∶02及POLG等基因需按基因型明确药物使用禁忌,例如HLA-B*15∶02 阳性者禁用卡马西平;对于探索性基因(如SLC6A4、COMT、MC4R),其药效动力学及不良反应关联证据仍需积累,鼓励开展临床研究但暂不作为常规检测依据。  结合PGx数据库(如PharmGKB)、CPIC、国家卫生健康委等机构发布的指南等,对检测到的基因多态性进行分析,评估其对药物的影响、不同代谢表型对应的临床指导建议及证据等级。同时,综合药物代谢酶、药物靶点、不良反应位点等多方面基因信息来得出药物的不同分类结论。一般可将药物分为四类:常规使用、调整剂量、谨慎使用和考虑其他替代方案。 对于药物代谢酶基因,若患者携带的基因变异导致酶活性正常,且药物靶点基因无影响药物结合的变异,同时不良反应位点无高风险变异,提示该药物可常规使用,在正常剂量范围内可预期达到较好疗效且不良反应发生风险较低。若药物代谢酶基因存在变异导致酶活性降低或升高,需要调整药物剂量或换用其他替代药物。当药物靶点基因存在影响药物与靶点结合的变异,可能导致药物疗效降低或失效,在服药过程中需要密切关注药物的疗效。若不良反应位点存在高风险变异时,建议谨慎使用或换用其他替代药物方案。 共识8 数据分析应采用经验证的软件与参数设置,对低信噪比、杂合峰不平衡等异常图谱应建立人工审核机制,确保基因型判定准确(Ⅰ,A)。 共识9 应依据CPIC、DPWG等国际指南及《精神科药物基因组学检测专家共识(2025)》进行结果解读,结合患者基因型提供个体化用药建议(Ⅰ,A)。
九 报告出具与报告解读
报告出具与报告解读 (一)报告出具 1. 报告内容:检测报告应包含检测日期、报告日期、患者基本信息(姓名、年龄、性别等)、样本信息(样本类型、采集时间等)、检测项目、检测方法、各基因位点的基因型检测结果、证据等级、基于PGx的分析结果以及临床用药建议、实验室名称及联系方式、检测局限性说明或备注、报告审核人/签发人等内容。 2. 报告格式:报告格式应规范、清晰,便于临床医生和患者理解。采用图表结合文字的方式呈现检测结果,对于复杂的基因多态性和临床意义,应进行详细的解释说明。 3. 检测局限性:(1)检测范围有限:本检测仅覆盖已知SNP位点,可能遗漏罕见变异、拷贝数变异(如基因重复/缺失)及表观遗传修饰(如DNA甲基化),可能导致代谢活性或药物反应预测偏差;部分药物反应受多基因调控,本检测可能仅覆盖部分位点,存在未知变异影响药物反应的风险。(2)基因-环境交互作用:某些环境因素可能会参与调控基因表达,例如吸烟诱导CYP1A2活性,可能使预测的弱代谢型表现出强代谢表型。(3)药物相互作用:合并用药可能通过酶诱导/抑制改变药物代谢表型(如肝药酶诱导剂加速药物代谢),导致实际血药浓度与基因型预测结果不符,需结合患者合并用药史综合判断。(4)临床因素:患者肝肾功能、年龄、妊娠状态等生理因素,及服药依从性(如漏服、自行调整剂量)可能影响药物代谢动力学,导致实际表型与预测表型不一致,建议结合治疗药物监测动态评估。 (二)报告解读 药物基因检测结果的临床解读是精准用药的核心环节,需结合多维度信息,以及通过结合临床表型(如药物浓度监测)做好动态评估。实验室应配备具有相关资质的个体化用药咨询人员,对检测项目提供咨询服务,负责对检测报告在临床上出现的各种情况进行解释和检后服务。 1. 收集患者基本信息(年龄、性别、体重、肝肾功能、吸烟情况等)、疾病诊断、用药史(当前及既往使用的精神药物、剂量、用药时长、疗效及不良反应)、家族史等。需特别关注药物相互作用风险及环境因素对基因表达的影响。 2. 基于检测报告中的药物代谢酶、转运体及靶点相关基因位点变异,结合以下资源进行解读:(1)权威数据库(如PharmGKB)、CPICCPIC指南、DPWG指南;(2)种族特异性数据(优先亚洲人群的临床研究数据);(3)美国食品药品监督管理局或欧洲药品管理局(European Medicines Agency,EMA)药物说明书中的PGx信息。明确基因位点变异与相应表型的关联情况以及证据强度。临床医生应结合患者表型(如超快/慢代谢型)及相应证据级别制定个体化方案,包括初始药物选择、剂量调整策略及替代药物推荐。 3. 综合考量患者生理状态(如肝肾功能、共病)、合并用药情况,及时调整用药方案。 4. 给药后实施动态监测,包括引入治疗药物监测与量化评估治疗等手段,进行实时的药物浓度监测及疗效评估,可验证基因型-表型一致性,并进一步优化治疗方案,从而提高药物治疗效果并降低不良反应风险。 共识10 检测报告应包含患者基本信息、检测结果、基因型解释、证据等级、临床用药建议及检测局限性说明,格式清晰、内容完整,便于临床使用(Ⅰ,A)。 共识11 报告解读应结合患者临床信息、合并用药、生理状态等多维度因素,由具备资质的专业人员提供解读与咨询,实现个体化用药指导(Ⅰ,A)。
十 质量控制
质量控制 (一)仪器性能验证及日常维护 飞行时间质谱仪安装和日常运行期间,也应参考操作说明书,使用标准品对飞行时间质谱仪定期校准关键性能指标(如峰高、分辨率、信噪比等),确保仪器性能稳定且符合要求。同时,应做好设备的日常维护和保养工作,建立设备档案,记录设备验证、使用、校准和维护情况,在显著位置标识设备运行状态。 (二)试剂性能验证 实验室在试剂使用前需开展全面的性能验证,以确保其在本实验室检测环境与操作流程下能稳定、准确运行。根据指南要求,性能评估应涵盖方法符合率(与Sanger测序比较,建议≥99%)、检出限(如确保浓度为10 ng/μl的样本中所有位点均能被稳定检出)、抗干扰能力(包括内源性干扰物质如血红蛋白、胆红素、甘油三酯,以及外源性干扰物质,如不同抗凝剂,存在下不影响结果判读)和交叉反应(如同源序列或等位基因干扰不引起假阳性/假阴性)等方面,各项验证应严格遵循指南标准执行。推荐优先选用经NMPA批准的三类证试剂,其分析性能已有明确验证;若使用实验室自制试剂,则需进行更全面的性能确认,覆盖所有定制位点。 (三)实验过程质量控制 1. 建立SOP:实验室应制定详细且完善的标准操作规程,涵盖从样本接收、核酸提取、PCR 扩增、质谱检测前处理、飞行时间质谱检测,到数据分析和报告出具的全流程操作细则。明确各操作步骤的具体要求、参数设置、注意事项、应记录的表单等,确保检测过程的准确性。 2. 人员培训与考核:严格按照人员要求对技术人员进行培训,培训后定期考核,确保其熟练掌握操作技能和质量控制要点。新员工需通过考核后,方可独立上岗操作。 3. 室内质控与室间质评:在每次实验中设置阳性对照样本(已知基因型的样本,对于关键位点需包含野生型纯合子、杂合子、突变纯合子3种基因型)、阴性对照样本(无核酸模板的纯水,应覆盖从核酸提取至检测全流程)和空白对照样本(提取空白或过程空白)。阳性对照样本用于验证检测方法的准确性和灵敏度,确保能检测到目标基因变异;阴性对照样本用于排除样本间交叉污染和试剂污染。空白对照样本用于监测提取或实验过程中的污染。若对照样本检测结果不符合预期,需查找原因并重新检测。 鼓励或要求实验室参加国家卫生健康委临检中心或国际相关机构组织的专门针对PGx或SNP分型的室间质评(EQA)计划,与其他实验室对比检测结果,及时发现问题并改进,不断完善实验室质量控制体系,以促进实验室质量管理能力的提升。 4.数据分析质量控制:建立数据分析、结果审核流程SOP,对数据分析过程进行监控和审核。结果审核严格执行双人双审,由专业技术人员对质谱检测结果进行审核,检查谱图的峰型是否正常、信号强度是否符合要求、基因型判定是否准确等。对于自动判读结果不明确(如信噪比<3、杂合峰强度比超出3∶7~7∶3范围)或与临床预期不符的情况,技术人员需结合专业知识进行人工判断和审核,确保最终检测结果的准确性,审核记录应保存。 共识12 实验室应对飞行时间质谱仪进行定期性能验证与校准,确保质量准确性、分辨率等关键指标符合检测要求(Ⅰ,A)。 共识13 试剂使用前应进行性能验证,包括符合率、检出限、抗干扰能力等,推荐使用经认证的试剂盒,若使用自建方法需进行全面验证(Ⅰ,A)。 执笔人: 刘海英(广州医科大学附属脑科医院检验科);赵振国(北京大学第六医院检验科);程伟(重庆医科大学附属第一医院临床分子医学检测中心);张呈生(南昌大学第一附属医院分子诊断与精准医疗中心);张婷(广州医科大学附属脑科医院检验科) 专家组成员(按姓氏汉语拼音排序): 边文燕(淄博市精神卫生中心检验科);曹侃(浙江大学医学院附属精神卫生中心医学工程部);陈冬(河北省第六人民医院检验科);陈英(西安市精神卫生中心检验科);程伟(重庆医科大学附属第一医院临床分子医学检测中心);邓顺顺(中山市第三人民医院检验科);葛文燕(浙江迪谱诊断技术有限公司应用研发部);龚甜(南昌大学第一附属医院分子诊断与精准医疗中心);郭惠民(浙江迪谱诊断技术有限公司应用研发部);韩健(楚雄彝族自治州人民医院精准医学中心);何咏茵(广州医科大学附属脑科医院检验科);孔琪(广州凯普医药科技有限公司研发部);邝玉燕(广州医科大学附属脑科医院检验科);李永洋(广西壮族自治区脑科医院检验科);李一凡(东莞市第七人民医院检验科);梁艳(惠州市第二人民医院检验科);林裕龙(广州医科大学附属脑科医院检验科);林贞花(延边大学附属医院精准医学中心);刘辰庚(首都医科大学附属北京安定医院检验科);刘海英(广州医科大学附属脑科医院检验科);卢正优(龙岩市第三医院检验科);罗静(山西医科大学第二医院风湿免疫科);覃颖(贵州省第二人民医院普通精神科);谭潭(郴州市第一人民医院精准医学中心);奴尔艾合麦提·吐地(新疆精神卫生中心检验科);王晟(深圳市康宁医院分子生物学实验室);王天道(海南省安宁医院检验科);王晓琴(西安交通大学第一附属医院检验科);王雪萍(北京大学第六医院生物样本库管理办公室);王俊杰(湘南学院科研部);伍尚华(粤北第三人民医院检验科);夏旭芬(浙江省立同德医院检验科);谢建红(珠海第三人民医院检验科);胥小丽(广西壮族自治区脑科医院检验科);薛雄燕(佛山市第三人民医院检验科);颜学方(曲靖市第三人民医院检验科);闫洁熙(兰州大学第一医院精准医学实验室); 杨惠菁(厦门市仙岳医院检验科);游攀(厦门市仙岳医院检验科);游旭(红河哈尼族彝族自治州第二人民医院精神科);曾丽苹(怀集县第三人民医院检验科);张呈生(南昌大学第一附属医院分子诊断与精准医疗中心);张衡(汕头大学精神卫生中心检验科);张蕾(中国科学技术大学附属第一医院药学部);张婷(广州医科大学附属脑科医院检验科);赵青威(浙江大学医学院附属第一医院临床药学部);赵振国(北京大学第六医院检验科);郑定茹(梅州市第三人民医院检验科);周春华(河北医科大学第一医院检验科);邹国英(湖南省脑科医院检验科) 点击左下角“阅读原文”,获取更多文章信息 来源:中华检验医学杂志 编辑:唐 栋 初审:沈锡宾 终审:干 岭 
引用 / 出处
中华医学期刊网. 专家共识丨精神神经类疾病药物基因组基质辅助激光解吸电离飞行时间质谱核酸检测专家共识(2026版)[S/OL]. 2026.