家族性肝内胆汁淤积症诊疗专家共识(2026)
一、共识制订过程
1. 共识制订工作组:本共识由中国罕见病联盟遗传性肝病分会牵头,邀请了32名国内儿科消化、肝病、感染、遗传代谢病专家以及部分成人肝病专家共同制订。 2. 遴选和确定临床问题:通过线上问卷形式明确共识制订范围和关注的核心问题。 3. 文献综述:系统检索、评估和汇总国内外的相关研究证据,特别是近5年的高质量研究。 4. 推荐意见的形成:通过多轮线上及线下会议,对共识草案的框架、内容和推荐意见逐条逐项进行讨论和迭代修订。采用德尔菲法线上匿名问卷方式,邀请全体专家对每条推荐意见进行投票。投票采用5分制李克特量表,1分为强烈反对,2分为反对,3分为中立,4分为赞成,5分为强烈赞成。推荐意见“共识水平”取所有专家打分的平均值,以5分制(100%)计算得分占比,所有推荐意见的共识水平均达到80%以上。
二、FIC的命名和分型
推荐意见1:FIC是一组常染色体隐性遗传的肝内胆汁淤积性疾病,以黄疸和(或)瘙痒为主要临床表现,可出现血清结合胆红素、总胆汁酸、转氨酶和(或)GGT水平异常(共识水平96%)。 推荐意见2:FIC新的致病基因不断被发现。除经典的1、2、3型FIC外,推荐其余基因变异导致的FIC直接采用相应变异基因或蛋白缺陷命名(共识水平93%)。 推荐意见3:根据血清GGT水平,FIC可分为低GGT型和高GGT型。FIC3型和KIF12、ZFYVE19及PSKH1基因缺陷的FIC为高GGT型,其余各型FIC为低GGT型(共识水平91%)。 推荐意见4:FIC具有异质性,可表现为PFIC、良性复发性肝内胆汁淤积症(benign recurrent intrahepatic cholestasis,BRIC)和暂时性胆汁淤积症(transient neonatal cholestasis,TNC)等的疾病谱,不同临床亚型可互相转化。同一基因变异的不同个体临床严重程度可不同(共识水平93%)。 FIC是一组异质性疾病,经典的包括分别由ATP8B1基因变异引起的FIC1型(又称FIC1缺陷病)、胆盐输出泵(bile salt export pump,BSEP)的编码基因ABCB11变异引起的FIC2型(又称BSEP缺陷病),多药耐药蛋白3的编码基因ABCB4变异引起的FIC3型(又称多药耐药蛋白3缺陷病)。一系列引起FIC的新致病基因陆续被鉴定,包括TJP2、NR1H4、SLC51A、USP53、KIF12、ZFYVE19、MYO5B、SEMA7A、VPS33B、PSKH1基因缺陷。SLC51A和SEMA7A基因缺陷仅有个案报道 [ 1 , 2 ] ,需要更多病例确证,所以不包括在本共识范围内。部分FIC分型的命名历经变迁,比如FIC4型和FIC6型均曾经指代不同的疾病。为避免混淆,便于科学沟通交流,建议除经典的FIC1、2、3型外,其他类型采用相应变异基因或蛋白缺陷进行命名。FIC3型和KIF12、ZFYVE19及PSKH1基因缺陷引起的FIC患者血清GGT明显升高 [ 3 ] ,其余亚型患者的血清GGT水平通常不升高。 同一基因不同变异引起的FIC可表现为临床严重程度不等的连续疾病谱。比如低GGT型的FIC表型可包括持续胆汁淤积、常进展为终末期肝病的PFIC;或肝内胆汁淤积反复发作,发作间期完全正常的BRIC;或仅为婴儿期胆汁淤积,之后不再发作的TNC。从TNC到PFIC,各临床亚型之间没有严格的界限,可相互转化。同一家系中携带相同基因变异的患者可表现为不同的临床表型,同一患者可随疾病进展出现表型转化,如BRIC反复发作进展为PFIC [ 4 ] 。
三、FIC的临床特征
推荐意见5:部分FIC可有显著的肝外表现,对诊断和管理具有重要意义。如FIC1型可出现腹泻、胰腺炎、甲状腺功能低下;TJP2和USP53基因缺陷的FIC可有听力损伤;MYO5B基因缺陷FIC可有腹泻等(共识水平93%)。 推荐意见6:部分FIC如FIC2型、FIC3型、TJP2基因缺陷FIC患者胆结石和(或)肝脏肿瘤风险增加(共识水平93%)。 黄疸、瘙痒、生长发育迟缓、脂溶性维生素缺乏、凝血障碍、代谢性骨病等是FIC共同的常见临床特征。不同基因型FIC患者的疾病自然病程和预后可差异显著,同一基因的不同变异也可导致从TNC、BRIC到PFIC等的不同临床表现。随着疾病进展,患者可出现脾大、消化道出血等肝硬化及门静脉高压并发症。 肝内胆汁淤积性黄疸是FIC最为典型的临床表现,而胆汁淤积性瘙痒是FIC突出的表现之一,可严重影响患者的生活质量 [ 5 ] 。瘙痒的严重程度是评估治疗效果和决定是否外科干预的一个关键指标。婴儿由于神经通路尚未发育完全,搔抓行为多不典型,易表现为烦躁不安、睡眠障碍和哭闹。 生长发育迟缓及脂溶性维生素缺乏是FIC的较普遍特征,主要由食欲下降、能量需求增加、脂溶性维生素吸收不良等引起。脂溶性维生素缺乏可引起代谢性骨病、凝血异常、干眼症、神经肌肉功能障碍、共济失调等症状。 不同类型FIC也可有一些特异性表现,比如FIC1型可有腹泻、胰腺炎、感音神经性听力损伤和甲状腺功能低下 [ 6 ] ,肝移植后可出现肝脏脂肪变和严重腹泻,电镜下可见毛细胆管胆汁淤积,胆汁呈粗颗粒状 [ 7 ] ;FIC2型肝细胞癌风险高 [ 8 , 9 ] ,BSEP完全缺失病例肝移植后有复发风险;FIC3型可有胆石症、妊娠期胆汁淤积症,肝细胞癌、胆管癌风险增加,电镜下胆汁可见胆固醇结晶;TJP2基因缺陷FIC患者可有听力损伤,肝细胞癌风险高 [ 10 ] ,电镜下可见肝细胞间的紧密连接变长并缺少密集的闭锁小带 [ 11 ] ;USP53基因缺陷FIC患者可伴听力损伤 [ 12 , 13 ] ,超微结构显示肝细胞间紧密连接延长 [ 13 ] ;MYO5B基因缺陷FIC患者可伴有腹泻,生长不良;VPS33B基因缺陷FIC患者可出现非典型关节挛缩、肾功能不全以及胆汁淤积综合征相关症状和顽固性瘙痒 [ 14 ] ,出血风险高,应避免肝穿刺病理检查。
四、FIC的诊断和鉴别诊断
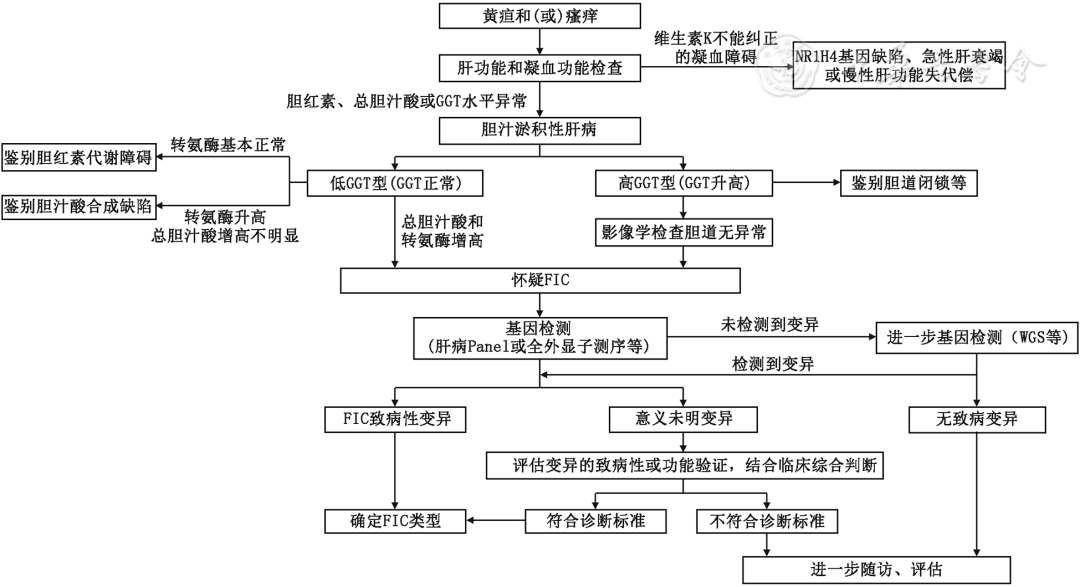
推荐意见7:基因检测是FIC诊断和分型的主要依据。致病性变异未明者,要结合家族史、症状、体征、生化、影像学及肝组织病理检查等进行综合判断(共识水平94%)。 (一)诊断 1. 病史采集:重点关注黄疸、瘙痒,尿液及粪便颜色等胆汁淤积表现,关注家族史,关注是否存在腹泻、听力障碍、甲状腺功能异常等肝外表现。 2. 体格检查:需密切关注患者的一般情况和指标。就诊时应进行详细的营养评估,并仔细检查皮肤、巩膜的黄染程度,皮肤有无搔抓痕迹,肝脾大小以及脂溶性维生素缺乏相关的症状或体征如干眼症、皮肤干燥、出血倾向、骨折等;门静脉高压和肝硬化相关表现如肝掌、蜘蛛痣、男性乳房发育、腹壁静脉曲张、腹腔积液等。 3. 辅助检查:(1)血液生化检查包括总胆红素与直接胆红素、碱性磷酸酶、GGT、丙氨酸转氨酶、天冬氨酸转氨酶、白蛋白、凝血酶原时间以及血清总胆汁酸水平、甲胎蛋白、脂溶性维生素等。(2)超声是FIC患者的首选影像学检查,用于评估肝脏的大小、质地和血流情况,判断有无胆结石、占位以及门静脉高压表现等。必要时高GGT型可行MRI胆管造影评估胆管有无扩张。多数FIC患者肝内外胆管形态正常,应尽量避免有创的经内镜逆行胆管造影术检查。CT扫描因辐射暴露,主要用于肝移植术前检查或可疑肝胆肿瘤的进一步评估。(3)肝脏组织学检查可评估肝脏病理改变性质和程度,对诊断和预后评估有重要价值。通过对肝组织进行组化染色,观察关键蛋白表达情况可用于基因阴性病例的辅助诊断和蛋白功能验证,但结果需谨慎解读。肝活检宜在风险诊断获益权衡后进行。BRIC的组织学特征具有发作期和缓解期的动态变化,发作期主要表现为小叶中央性胆汁淤积,缓解期肝脏组织学完全正常,有助于与PFIC鉴别。(4)基因检测是FIC基因分型的金标准。临床高度怀疑FIC时可选择肝病Panel检测或全外显子组测序;全外显子组测序未发现致病变异,但临床高度怀疑FIC时,可考虑全基因组测序,以检测深部内含子变异等 [ 15 ] 。对于可能存在基因组结构变异或其他复杂结构变异的患者,可考虑选用下一代基因组光学图谱技术以及高通量染色体构象捕获等技术。对于致病性未明的变异或基因报告阴性病例,FIC的诊断要结合家族史、临床症状及体征、生化检查、影像学检查、肝组织病理检查进行综合判断( 图1 )。  注:FIC为家族性肝内胆汁淤积症;GGT为γ-谷氨酰转移酶;WGS为全基因组测序 图1 FIC的诊断流程图 推荐意见8:高GGT型FIC需与胆道梗阻等鉴别;低GGT的各型FIC重点需与先天性胆汁酸合成缺陷相鉴别,总胆汁酸水平和(或)胆汁酸成分分析有助于鉴别诊断(共识水平91%)。 (二)鉴别诊断 1. 高GGT型FIC:首先结合临床排除常见的胆道梗阻疾病,婴儿早期起病者重点与胆道闭锁相鉴别。粪便色浅、血基质金属蛋白酶7水平显著升高、超声检查见肝门部三角形高回声条索、肝脏穿刺病理示肝内胆管显著增生等有助于胆道闭锁的诊断 [ 16 ] 。其他需鉴别的疾病包括阿拉杰里综合征、希特林缺陷症和囊性纤维化等。 2. 低GGT型FIC:首先需要与先天性胆汁酸合成缺陷相鉴别。关键鉴别点是二者的血清胆汁酸水平,FIC患儿总胆汁酸显著升高(常>100 μmol/L),而先天性胆汁酸合成缺陷患儿总胆汁酸水平多不升高 [ 17 ] ,且瘙痒少见。胆汁酸谱分析和基因检测有助于先天性胆汁酸合成缺陷的明确诊断。 还要与引起肝内胆汁淤积的其他病因,如感染、药物及先天性胆红素代谢障碍等相鉴别。
五、FIC的治疗
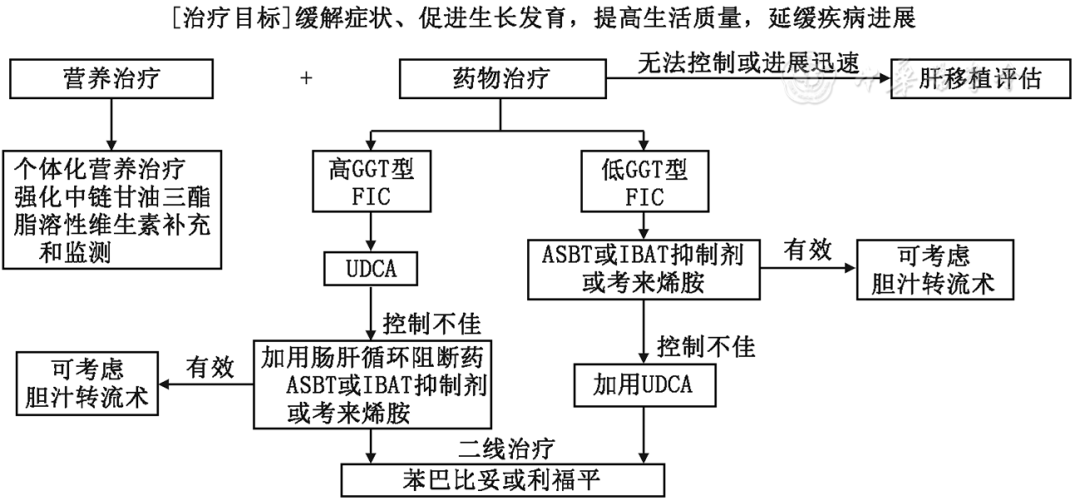
推荐意见9:关注FIC患者的生长发育及生活质量。个体化营养治疗包括中链甘油三酯和脂溶性维生素的补充与监测非常重要(共识水平96%)。 FIC治疗的总体目标是缓解症状、促进生长发育,提高生活质量,延缓疾病进展( 图2 )。  注:FIC为家族性肝内胆汁淤积症;GGT为γ-谷氨酰转移酶;UDCA为熊去氧胆酸;ASBT为顶端钠依赖性胆汁酸转运蛋白;IBAT为回肠胆汁酸转运体 图2 FIC的治疗路径 (一)营养治疗 营养治疗是所有FIC的治疗基础。对PFIC或者胆汁淤积发作期患者,推荐热量摄入为正常量的130%~150%。脂肪供能占总热量30%~50%,不依赖胆盐吸收的中链甘油三酯初始应占脂肪供能的30%。如果仍生长不良,可增加中链甘油三酯占比,但通常不超过脂肪供能的70%。如果出现腹泻,要考虑是否中链甘油三酯过量。 对PFIC患者或者胆汁淤积发作期患者初始可按照如下方案进行维生素经验性补充 [ 18 ] :水溶性维生素可按正常推荐量的1~2倍补充。脂溶性维生素推荐剂量按照维生素A 5 000 U/d(体重<10 kg)或10 000 U/d(体重10 kg及以上),维生素D 2 000~5 000 U/d,维生素E 10~15 mg/(kg·d),维生素K 1口服2~5 mg/d或每3~4周2~5 mg肌内注射。后续依据监测水平调整补充剂量。 推荐意见10:熊去氧胆酸是FIC治疗的基础药物,考来烯胺、利福平常用于治疗FIC相关瘙痒(共识水平94%)。 推荐意见11:顶端钠依赖性胆汁酸转运蛋白(apical sodium-dependent bile acid transporter,ASBT)抑制剂,也称回肠胆汁酸转运体(ileal bile acid transporter,IBAT)抑制剂可缓解FIC相关瘙痒,可望改善生长发育,提升生活质量,提高自体肝存活率(共识水平91%)。 (二)药物治疗 1. 熊去氧胆酸:胆汁淤积的最常用药物,增加胆酸池的亲水性,减轻疏水性胆汁酸毒性,促进胆汁流。高GGT的各型FIC,尤其携带错义变异的FIC3型患者对熊去氧胆酸反应较好 [ 19 ] 。推荐剂量为15~20 mg/(kg·d),分2次口服。 2. ASBT抑制剂:通过选择性抑制回肠末端ASBT,阻断胆汁酸的再摄取 [ 20 ] ,是首个获批的FIC特异性治疗药物,用于治疗FIC相关瘙痒,正逐渐成为FIC治疗的一线药物,尤其适用于尚存部分BSEP功能的低GGT型FIC [ 21 ] 。奥德昔巴特(2021年欧美国家获批,2024年中国获批)和氯马昔巴特(2024年欧美国家获批)均可用于治疗≥3月龄(中国≥6月龄)各型FIC引起的瘙痒症状。临床试验显示ASBT或IBAT抑制剂可以改善患者的生长发育,缓解FIC1~3型、TJP2、NR1H4、MYO5B和ZFYVE19基因缺陷患者的瘙痒程度,并降低患者的血清胆汁酸水平 [ 22 , 23 , 24 ] 。长期数据显示,治疗早期(6个月)瘙痒或胆汁酸应答的患者,3年自体肝存活率100%,而无应答者的自体肝存活率仅为70%。其常见的不良事件为一过性、轻中度的腹泻 [ 23 ] 。奥德昔巴特推荐剂量为40 μg/kg,每日1次,晨服,如果连续使用3个月应答不佳可增至120 μg/(kg·d)。 3. 考来烯胺:通过结合肠道胆汁酸阻断肠肝循环,可部分缓解瘙痒症状。推荐剂量为0.25~0.50 g/(kg·d),最大剂量不超过8 g/d,分次餐前口服,与其他药物间隔≥3 h以减少相互作用风险,建议从小剂量起始,并注意补充叶酸。 4. 利福平:作为孕烷X受体激动剂,利福平可诱导胆汁酸代谢和解毒相关酶,是抗瘙痒的二线治疗选择。剂量5~10 mg/(kg·d),口服。使用利福平要注意监测其潜在的肝毒性。 5. 苯巴比妥:通过诱导CYP450系统缓解瘙痒。长期使用可导致骨质流失以及骨折风险增加 [ 25 ] 。推荐剂量为5 mg/(kg·d),最大剂量为100 mg/d,睡前口服。用药期间需特别注意补充维生素D。该药其他不良反应包括头昏、眼球震颤和共济失调等。 6. 其他抗瘙痒药物:阿片类拮抗剂(如纳曲酮)、抗组胺药及昂丹司琼因其疗效不确切或不良反应,不作为治疗FIC瘙痒的常规推荐。 7. 靶向治疗药物:4-苯基丁酸作为一种化学分子伴侣,对携带特定ATP8B1或ABCB11基因影响折叠的错义变异的FIC1型或FIC2型患者有效,是一种精准治疗的尝试 [ 26 ] 。 推荐意见12:对预测BSEP尚存部分功能的PFIC患者,药物治疗效果不满意时,可考虑行胆汁转流术(共识水平86%)。 (三)胆汁转流术 对于药物治疗效果不满意的患者,可考虑胆汁转流术。胆汁转流术有不同的术式,效果并不完全相同。手术旨在通过中断胆汁酸的肠肝循环,缓解瘙痒、改善生化指标、延缓肝纤维化进展,从而延缓或避免肝移植。推荐在肝硬化发生前进行胆汁转流手术。手术效果与基因型密切相关。FIC1型患者对胆汁转流术反应良好。携带导致BSEP功能完全丧失的双等位基因变异的PFIC2型患者,对胆汁转流术反应欠佳 [ 4 ] 。 推荐意见13:PFIC患者出现肝硬化失代偿、肝衰竭,或经积极营养干预无法改善的严重生长迟缓、显著影响生活质量的难治性瘙痒等,要考虑肝移植(共识水平93%)。 推荐意见14:PFIC1型移植后可出现慢性严重腹泻,或发生严重脂肪性肝病。胆汁转流术或者ASBT或IBAT抑制剂治疗,可减轻腹泻,预防或逆转脂肪性肝病(共识水平91%)。 推荐意见15:BSEP完全缺失的PFIC2型患者,肝移植后存在抗BSEP抗体介导的胆汁淤积复发风险(共识水平91%)。 (四)肝移植 肝移植是FIC的最后治疗手段,决策需综合考虑基因型、病情和FIC移植后的特殊并发症。主要适应证包括:(1)失代偿期肝硬化及肝功能衰竭;(2)严重影响生活质量的难治性瘙痒;(3)慢性肝病引起的严重生长发育障碍;(4)发生肝癌或高度怀疑癌变。现有证据显示,使用杂合子携带者(通常是父母)作为活体肝移植供体不会增加供体或受体移植肝远期发生胆汁淤积相关并发症的风险 [ 27 , 28 ] 。 肝移植可治愈FIC相关肝病,但无法解决其他器官的基因缺陷问题。PFIC1型患者术后仍可持续存在或加重顽固性腹泻、胰腺炎,并可能出现移植肝的严重脂肪变性。在肝移植时或者之后进行胆汁转流术,可改善患者的腹泻和脂肪肝 [ 29 ] 。已有研究在移植后使用ASBT或IBAT抑制剂的患者中也观察到和胆汁转流术同样的治疗效果 [ 30 , 31 ] ,为FIC1型移植后脂肪肝和腹泻的管理提供了新的治疗选择。 对于BSEP蛋白功能完全缺失的PFIC2型患者(如携带双等位截断变异),移植后可能因产生针对供肝BSEP蛋白的抗体,而发生抗体介导的移植肝胆汁淤积复发 [ 32 , 33 ] 。
六、FIC的预后与随访
推荐意见16:FIC患者需要长期随访,根据基因变异类型、临床表现和肝功能状态,个性化监测生长发育、营养状态、肝功能、凝血功能、脂溶性维生素、甲胎蛋白和肝脏超声波等(共识水平95%)。 (一)FIC的预后及预后风险因素 不同基因型和变异类型FIC患者的疾病自然病程和预后差异显著。严重病例多在儿童期或青少年期发展为终末期肝病。随访数据显示,仅有44%的PFIC1型和32%的PFIC2型患儿可自体肝存活至成年 [ 4 , 34 ] 。 变异基因本身和变异的性质是多数FIC患者临床表型和预后的决定性因素。除FIC1型外,FIC2型、FIC3型、TJP2基因缺陷、MYO5B基因缺陷患者的基因型-表型关系密切 [ 35 ] ,严重的变异往往和严重的临床表型相关。比如在PFIC2型患者中,携带预测完全无BSEP表达变异者的自体肝存活率低,肝细胞癌风险显著增加 [ 4 ] 。 对治疗的反应能够帮助预测患者的预后,如瘙痒缓解、血清胆红素或胆汁酸水平的显著下降均提示患者远期预后良好 [ 4 , 34 , 36 ] 。肝硬化或纤维化程度是FIC患者预后的重要因素,纤维化进展提示预后不良 [ 37 ] 。 (二)FIC患者的长期监测与随访 对病情稳定期的患者推荐每3~6个月评估:(1)营养学和生长发育指标;(2)临床症状和体征等的变化;(3)肝功能(含GGT、总胆汁酸)、凝血功能、血常规、脂溶性维生素水平;(4)每6~12个月进行肝脏超声和肝硬度等检查,评估肝脏大小、回声、有无占位及门脉高压表现。对于所有肝硬化患者,以及无肝硬化的肝细胞癌高风险基因型患者(特别是PFIC2型和TJP2基因缺陷),建议每3~6个月进行1次肝脏超声和血清甲胎蛋白检测。 应根据监测结果动态调整管理策略,若常规药物效果不佳,需及时评估ASBT或IBAT抑制剂治疗或外科治疗(如胆汁转流术或肝移植)的必要性。肝移植术后需长期监测,注意胆汁淤积复发以及可能的并发症。 随着对遗传学基础的深入理解和新型治疗药物的问世,FIC的诊疗模式正经历从传统对症治疗向基因型指导下的精准个体化管理的转变。旨在通过修复或替换缺陷基因来纠正FIC的基因治疗和通过修复或挽救变异蛋白功能的小分子药物等的新疗法也正在从临床前研究阶段逐步走向临床。胆汁酸谱分析作为新兴的精准医学工具,在FIC患者的诊断、治疗监测和预后评估中也显示出一定价值 [ 38 , 39 ] 。本共识系统性地整合了国际前沿证据与中国临床实践,旨在为我国FIC患者的规范化诊疗提供基于现时证据的最佳指导,最终实现对患者更早的识别、更精准的干预和更优化的全周期管理,从而全面改善其远期预后与生命质量。预计未来每5年,专家组将依据持续更新的循证医学证据对共识进行动态修订,以期推动我国FIC诊疗实践的持续进步。 (刘腾 杨静 付海燕 郭红梅 王建设 执笔) 参与本共识制订的专家组成员(按单位及姓名拼音排序):成都市妇女儿童中心医院(杨静);重庆医科大学附属儿童医院(许红梅);复旦大学附属儿科医院厦门医院(厦门市儿童医院)(王彩红);福建医科大学附属第一医院(陈素清);广西医科大学第一附属医院(单庆文);贵阳市妇幼保健院 贵阳市儿童医院(朱莉);国家儿童医学中心 复旦大学附属儿科医院(陈功、方微园、刘腾、王建设、谢新宝);河北省儿童医院(付海燕);河南省儿童医院(李小芹、于静);湖南省儿童医院(欧阳文献);华中科技大学同济医学院附属同济医院(舒赛男);吉林大学第一医院(王丽波);暨南大学附属第一医院(宋元宗);解放军总医院第五医学中心(朱世殊);南京医科大学附属儿童医院(刘志峰、郭红梅);厦门大学附属第一医院(白海涛);厦门大学附属翔安医院(陆妹);厦门市儿童医院(王彩红);山东第一医科大学附属省立医院(孙立锋);上海市公共卫生临床中心(傅青春);深圳市儿童医院(代东伶、王朝霞);首都医科大学附属北京佑安医院(郑素军);西安市儿童医院(刘小乖);中国医科大学附属盛京医院(许玲芬);遵义医科大学附属医院 贵州省儿童医院(黄美颖) 参考文献(略) 
推荐意见与 GRADE 证据分级
| # | 推荐意见 | 证据等级 | 出处 |
|---|---|---|---|
| 1 | FIC是一组常染色体隐性遗传的肝内胆汁淤积性疾病,以黄疸和(或)瘙痒为主要临床表现,可出现血清结合胆红素、总胆汁酸、转氨酶和(或)GGT水平异常(共识水平96%)。 | — | |
| 2 | FIC新的致病基因不断被发现。除经典的1、2、3型FIC外,推荐其余基因变异导致的FIC直接采用相应变异基因或蛋白缺陷命名(共识水平93%)。 | — | |
| 3 | 根据血清GGT水平,FIC可分为低GGT型和高GGT型。FIC3型和KIF12、ZFYVE19及PSKH1基因缺陷的FIC为高GGT型,其余各型FIC为低GGT型(共识水平91%)。 | — | |
| 4 | FIC具有异质性,可表现为PFIC、良性复发性肝内胆汁淤积症(benign recurrent intrahepatic cholestasis,BRIC)和暂时性胆汁淤积症(transient neonatal cholestasis,TNC)等的疾病谱,不同临床亚型可互相转化。同一基因变异的不同个体临床严重程度可不同(共识水平93%)。FIC是一组异质性疾病,经典的包括分别由ATP8B1基因变异引起的FIC1型(又称FIC1缺陷病)、胆盐输出泵(bile salt export pump,BSEP)的编码基因ABCB11变异引起的FIC2型(又称BSEP缺陷病),多药耐药蛋白3的编码基因ABCB4变异引起的FIC3型(又称多药耐药蛋白3缺陷病)。一系列引起FIC的新致病基因陆续被鉴定,包括TJP2、NR1H4、SLC51A、USP53、KIF12、ZFYVE19、MYO5B、SEMA7A、VPS33B、PSKH1基因缺陷。SLC51A和SEMA7A基因缺陷仅有个案报道 [ 1 , 2 ] ,需要更多病例确证,所以不包括在本共识范围内。部分FIC分型的命名历经变迁,比如FIC4型和FIC6型均曾经指代不同的疾病。为避免混淆,便于科学沟通交流,建议除经典的FIC1、2、3型外,其他类型采用相应变异基因或蛋白缺陷进行命名。FIC3型和KIF12、ZFYVE19及PSKH1基因缺陷引起的FIC患者血清GGT明显升高 [ 3 ] ,其余亚型患者的血清GGT水平通常不升高。 | — | |
| 5 | 部分FIC可有显著的肝外表现,对诊断和管理具有重要意义。如FIC1型可出现腹泻、胰腺炎、甲状腺功能低下;TJP2和USP53基因缺陷的FIC可有听力损伤;MYO5B基因缺陷FIC可有腹泻等(共识水平93%)。 | — | |
| 6 | 部分FIC如FIC2型、FIC3型、TJP2基因缺陷FIC患者胆结石和(或)肝脏肿瘤风险增加(共识水平93%)。黄疸、瘙痒、生长发育迟缓、脂溶性维生素缺乏、凝血障碍、代谢性骨病等是FIC共同的常见临床特征。不同基因型FIC患者的疾病自然病程和预后可差异显著,同一基因的不同变异也可导致从TNC、BRIC到PFIC等的不同临床表现。随着疾病进展,患者可出现脾大、消化道出血等肝硬化及门静脉高压并发症。肝内胆汁淤积性黄疸是FIC最为典型的临床表现,而胆汁淤积性瘙痒是FIC突出的表现之一,可严重影响患者的生活质量 [ 5 ] 。瘙痒的严重程度是评估治疗效果和决定是否外科干预的一个关键指标。婴儿由于神经通路尚未发育完全,搔抓行为多不典型,易表现为烦躁不安、睡眠障碍和哭闹。生长发育迟缓及脂溶性维生素缺乏是FIC的较普遍特征,主要由食欲下降、能量需求增加、脂溶性维生素吸收不良等引起。脂溶性维生素缺乏可引起代谢性骨病、凝血异常、干眼症、神经肌肉功能障碍、共济失调等症状。 | — | |
| 7 | 基因检测是FIC诊断和分型的主要依据。致病性变异未明者,要结合家族史、症状、体征、生化、影像学及肝组织病理检查等进行综合判断(共识水平94%)。(一)诊断1. 病史采集:重点关注黄疸、瘙痒,尿液及粪便颜色等胆汁淤积表现,关注家族史,关注是否存在腹泻、听力障碍、甲状腺功能异常等肝外表现。2. 体格检查:需密切关注患者的一般情况和指标。就诊时应进行详细的营养评估,并仔细检查皮肤、巩膜的黄染程度,皮肤有无搔抓痕迹,肝脾大小以及脂溶性维生素缺乏相关的症状或体征如干眼症、皮肤干燥、出血倾向、骨折等;门静脉高压和肝硬化相关表现如肝掌、蜘蛛痣、男性乳房发育、腹壁静脉曲张、腹腔积液等。3. 辅助检查:(1)血液生化检查包括总胆红素与直接胆红素、碱性磷酸酶、GGT、丙氨酸转氨酶、天冬氨酸转氨酶、白蛋白、凝血酶原时间以及血清总胆汁酸水平、甲胎蛋白、脂溶性维生素等。(2)超声是FIC患者的首选影像学检查,用于评估肝脏的大小、质地和血流情况,判断有无胆结石、占位以及门静脉高压表现等。必要时高GGT型可行MRI胆管造影评估胆管有无扩张。多数FIC患者肝内外胆管形态正常,应尽量避免有创的经内镜逆行胆管造影术检查。CT扫描因辐射暴露,主要用于肝移植术前检查或可疑肝胆肿瘤的进一步评估。(3)肝脏组织学检查可评估肝脏病理改变性质和程度,对诊断和预后评估有重要价值。通过对肝组织进行组化染色,观察关键蛋白表达情况可用于基因阴性病例的辅助诊断和蛋白功能验证,但结果需谨慎解读。肝活检宜在风险诊断获益权衡后进行。BRIC的组织学特征具有发作期和缓解期的动态变化,发作期主要表现为小叶中央性胆汁淤积,缓解期肝脏组织学完全正常,有助于与PFIC鉴别。(4)基因检测是FIC基因分型的金标准。临床高度怀疑FIC时可选择肝病Panel检测或全外显子组测序;全外显子组测序未发现致病变异,但临床高度怀疑FIC时,可考虑全基因组测序,以检测深部内含子变异等 [ 15 ] 。对于可能存在基因组结构变异或其他复杂结构变异的患者,可考虑选用下一代基因组光学图谱技术以及高通量染色体构象捕获等技术。对于致病性未明的变异或基因报告阴性病例,FIC的诊断要结合家族史、临床症状及体征、生化检查、影像学检查、肝组织病理检查进行综合判断( 图1 )。 | — | |
| 8 | 高GGT型FIC需与胆道梗阻等鉴别;低GGT的各型FIC重点需与先天性胆汁酸合成缺陷相鉴别,总胆汁酸水平和(或)胆汁酸成分分析有助于鉴别诊断(共识水平91%)。(二)鉴别诊断1. 高GGT型FIC:首先结合临床排除常见的胆道梗阻疾病,婴儿早期起病者重点与胆道闭锁相鉴别。粪便色浅、血基质金属蛋白酶7水平显著升高、超声检查见肝门部三角形高回声条索、肝脏穿刺病理示肝内胆管显著增生等有助于胆道闭锁的诊断 [ 16 ] 。其他需鉴别的疾病包括阿拉杰里综合征、希特林缺陷症和囊性纤维化等。2. 低GGT型FIC:首先需要与先天性胆汁酸合成缺陷相鉴别。关键鉴别点是二者的血清胆汁酸水平,FIC患儿总胆汁酸显著升高(常>100 μmol/L),而先天性胆汁酸合成缺陷患儿总胆汁酸水平多不升高 [ 17 ] ,且瘙痒少见。胆汁酸谱分析和基因检测有助于先天性胆汁酸合成缺陷的明确诊断。还要与引起肝内胆汁淤积的其他病因,如感染、药物及先天性胆红素代谢障碍等相鉴别。 | — | |
| 9 | 关注FIC患者的生长发育及生活质量。个体化营养治疗包括中链甘油三酯和脂溶性维生素的补充与监测非常重要(共识水平96%)。FIC治疗的总体目标是缓解症状、促进生长发育,提高生活质量,延缓疾病进展( 图2 )。注:FIC为家族性肝内胆汁淤积症;GGT为γ-谷氨酰转移酶;UDCA为熊去氧胆酸;ASBT为顶端钠依赖性胆汁酸转运蛋白;IBAT为回肠胆汁酸转运体图2 FIC的治疗路径(一)营养治疗营养治疗是所有FIC的治疗基础。对PFIC或者胆汁淤积发作期患者,推荐热量摄入为正常量的130%~150%。脂肪供能占总热量30%~50%,不依赖胆盐吸收的中链甘油三酯初始应占脂肪供能的30%。如果仍生长不良,可增加中链甘油三酯占比,但通常不超过脂肪供能的70%。如果出现腹泻,要考虑是否中链甘油三酯过量。 | — | |
| 10 | 熊去氧胆酸是FIC治疗的基础药物,考来烯胺、利福平常用于治疗FIC相关瘙痒(共识水平94%)。 | — | |
| 11 | 顶端钠依赖性胆汁酸转运蛋白(apical sodium-dependent bile acid transporter,ASBT)抑制剂,也称回肠胆汁酸转运体(ileal bile acid transporter,IBAT)抑制剂可缓解FIC相关瘙痒,可望改善生长发育,提升生活质量,提高自体肝存活率(共识水平91%)。(二)药物治疗1. 熊去氧胆酸:胆汁淤积的最常用药物,增加胆酸池的亲水性,减轻疏水性胆汁酸毒性,促进胆汁流。高GGT的各型FIC,尤其携带错义变异的FIC3型患者对熊去氧胆酸反应较好 [ 19 ] 。推荐剂量为15~20 mg/(kg·d),分2次口服。2. ASBT抑制剂:通过选择性抑制回肠末端ASBT,阻断胆汁酸的再摄取 [ 20 ] ,是首个获批的FIC特异性治疗药物,用于治疗FIC相关瘙痒,正逐渐成为FIC治疗的一线药物,尤其适用于尚存部分BSEP功能的低GGT型FIC [ 21 ] 。奥德昔巴特(2021年欧美国家获批,2024年中国获批)和氯马昔巴特(2024年欧美国家获批)均可用于治疗≥3月龄(中国≥6月龄)各型FIC引起的瘙痒症状。临床试验显示ASBT或IBAT抑制剂可以改善患者的生长发育,缓解FIC1~3型、TJP2、NR1H4、MYO5B和ZFYVE19基因缺陷患者的瘙痒程度,并降低患者的血清胆汁酸水平 [ 22 , 23 , 24 ] 。长期数据显示,治疗早期(6个月)瘙痒或胆汁酸应答的患者,3年自体肝存活率100%,而无应答者的自体肝存活率仅为70%。其常见的不良事件为一过性、轻中度的腹泻 [ 23 ] 。奥德昔巴特推荐剂量为40 μg/kg,每日1次,晨服,如果连续使用3个月应答不佳可增至120 μg/(kg·d)。 | — | |
| 12 | 对预测BSEP尚存部分功能的PFIC患者,药物治疗效果不满意时,可考虑行胆汁转流术(共识水平86%)。(三)胆汁转流术对于药物治疗效果不满意的患者,可考虑胆汁转流术。胆汁转流术有不同的术式,效果并不完全相同。手术旨在通过中断胆汁酸的肠肝循环,缓解瘙痒、改善生化指标、延缓肝纤维化进展,从而延缓或避免肝移植。推荐在肝硬化发生前进行胆汁转流手术。手术效果与基因型密切相关。FIC1型患者对胆汁转流术反应良好。携带导致BSEP功能完全丧失的双等位基因变异的PFIC2型患者,对胆汁转流术反应欠佳 [ 4 ] 。 | — | |
| 13 | PFIC患者出现肝硬化失代偿、肝衰竭,或经积极营养干预无法改善的严重生长迟缓、显著影响生活质量的难治性瘙痒等,要考虑肝移植(共识水平93%)。 | — | |
| 14 | PFIC1型移植后可出现慢性严重腹泻,或发生严重脂肪性肝病。胆汁转流术或者ASBT或IBAT抑制剂治疗,可减轻腹泻,预防或逆转脂肪性肝病(共识水平91%)。 | — | |
| 15 | BSEP完全缺失的PFIC2型患者,肝移植后存在抗BSEP抗体介导的胆汁淤积复发风险(共识水平91%)。(四)肝移植肝移植是FIC的最后治疗手段,决策需综合考虑基因型、病情和FIC移植后的特殊并发症。主要适应证包括:(1)失代偿期肝硬化及肝功能衰竭;(2)严重影响生活质量的难治性瘙痒;(3)慢性肝病引起的严重生长发育障碍;(4)发生肝癌或高度怀疑癌变。现有证据显示,使用杂合子携带者(通常是父母)作为活体肝移植供体不会增加供体或受体移植肝远期发生胆汁淤积相关并发症的风险 [ 27 , 28 ] 。肝移植可治愈FIC相关肝病,但无法解决其他器官的基因缺陷问题。PFIC1型患者术后仍可持续存在或加重顽固性腹泻、胰腺炎,并可能出现移植肝的严重脂肪变性。在肝移植时或者之后进行胆汁转流术,可改善患者的腹泻和脂肪肝 [ 29 ] 。已有研究在移植后使用ASBT或IBAT抑制剂的患者中也观察到和胆汁转流术同样的治疗效果 [ 30 , 31 ] ,为FIC1型移植后脂肪肝和腹泻的管理提供了新的治疗选择。 | — | |
| 16 | FIC患者需要长期随访,根据基因变异类型、临床表现和肝功能状态,个性化监测生长发育、营养状态、肝功能、凝血功能、脂溶性维生素、甲胎蛋白和肝脏超声波等(共识水平95%)。(一)FIC的预后及预后风险因素不同基因型和变异类型FIC患者的疾病自然病程和预后差异显著。严重病例多在儿童期或青少年期发展为终末期肝病。随访数据显示,仅有44%的PFIC1型和32%的PFIC2型患儿可自体肝存活至成年 [ 4 , 34 ] 。变异基因本身和变异的性质是多数FIC患者临床表型和预后的决定性因素。除FIC1型外,FIC2型、FIC3型、TJP2基因缺陷、MYO5B基因缺陷患者的基因型-表型关系密切 [ 35 ] ,严重的变异往往和严重的临床表型相关。比如在PFIC2型患者中,携带预测完全无BSEP表达变异者的自体肝存活率低,肝细胞癌风险显著增加 [ 4 ] 。对治疗的反应能够帮助预测患者的预后,如瘙痒缓解、血清胆红素或胆汁酸水平的显著下降均提示患者远期预后良好 [ 4 , 34 , 36 ] 。肝硬化或纤维化程度是FIC患者预后的重要因素,纤维化进展提示预后不良 [ 37 ] 。 | — |
相关指南
- 指南与共识|中国胃肠肿瘤外科围手术期并发症诊断登记与质量评价专家共识(2026版) · 消化内科 2026
- 标准与规范丨海洋环境下颅脑创伤救治指南(2026版) · 神经内科 2026
- 专家共识丨感染性发热临床检验路径专家共识 · 检验病理科 2026
- 感染性发热临床检验路径专家共识 · 检验病理科 2026
引用 / 出处
中华儿科杂志. 家族性肝内胆汁淤积症诊疗专家共识(2026)[S/OL]. 2026.